Depressione e mitocondri: la crisi bioenergetica del cervello, il crollo della serotonina e il ruolo di HIF-1α
La depressione non è un semplice squilibrio chimico di serotonina, ma una crisi bioenergetica neuronale. Dal paradosso dell'azione degli antidepressivi all'ipotesi preclinica sul coinvolgimento delle vie HIF-1α/VEGF nella neuroplasticità indotta da ketamina, fino alle leve metaboliche di recupero.
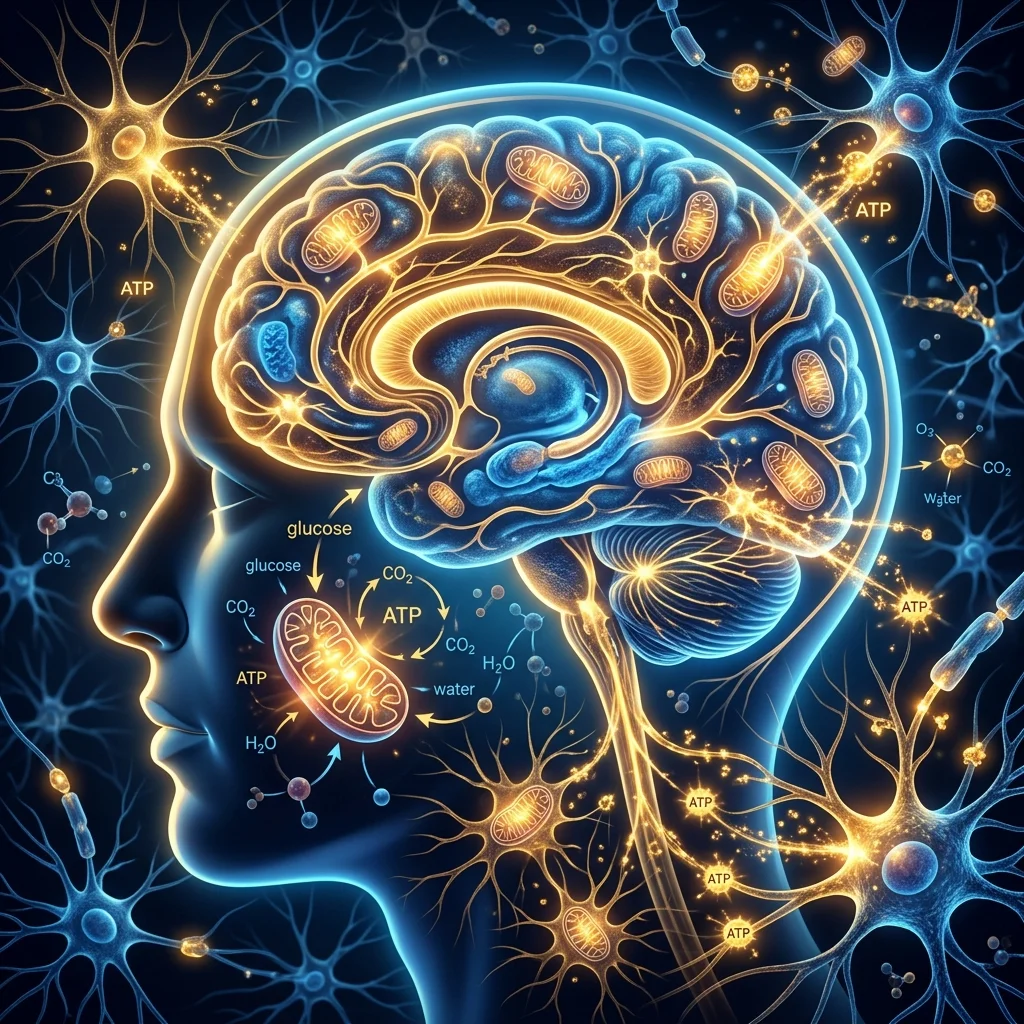
In questo saggio analizziamo l'eziopatogenesi biologica, mitocondriale e bioenergetica della depressione maggiore, distinguendo i dati sperimentali accademici consolidati dai modelli della medicina di terreno e della salutogenesi:
L'assenza di un deficit lineare di serotonina o 5-HIAA nel liquor cerebrospinale e nel plasma (Moncrieff et al., 2022; Jauhar et al., 2023); la quantificazione dell'ATP sinaptico per canali ionici Na⁺/K⁺, correnti postsinaptiche e pompe vescicolari (Attwell & Laughlin, 2001); il possibile coinvolgimento dei pathway VEGF/HIF-1α e mTORC1 nella neuroplasticità rapida (dati prevalentemente preclinici murini, da confermare nell'uomo); la modulazione del metabolismo della chinurenina tramite l'enzima muscolare KAT indotto da PGC-1α (Agudelo et al., 2014).
La depressione inquadrata come risposta cellulare di pericolo e disconnessione metabolica (Cell Danger Response, Naviaux / Picard); l'anedonia come risparmio evolutivo di fronte a ipossia relativa o deficit di fosforilazione ossidativa; la distinzione tra ipossia ormetica intermittente controllata (stimolo di biogenesi) e ipossia cronica residenziale di quota (fattore di rischio epidemiologico documentato da Kious et al., 2019).
Per oltre quattro decenni, alla domanda “Che cos’è la depressione?”, la medicina ufficiale, la divulgazione televisiva e l’immaginario collettivo hanno risposto con una formula rassicurante quanto semplicistica: “Uno squilibrio chimico nel cervello. Ti manca la serotonina.”
La metafora era perfetta dal punto di vista commerciale: se il tuo cervello è un motore a cui manca l’olio, basta versare un additivo sintetico — un inibitore selettivo della ricaptazione della serotonina (SSRI) come la fluoxetina o la paroxetina — per ripristinare il livello chimico ottimale e veder scomparire tristezza, anedonia, astenia e angoscia.
Tuttavia, chiunque abbia vissuto la depressione sulla propria pelle o l’abbia gestita a livello clinico conosce benissimo l’enorme fallimento pratico di questa narrativa:
- Gli SSRI impiegano dalle 4 alle 8 settimane per manifestare un qualunque effetto terapeutico apprezzabile, nonostante blocchino la ricaptazione della serotonina a livello sinaptico nel giro di poche ore dalla prima assunzione.
- Oltre il 40-50% dei pazienti non risponde affatto agli antidepressivi o sperimenta remissioni parziali, scivolando nella cosiddetta “depressione resistente al trattamento”.
- Negli anni, chi assume farmaci serotoninergici lamenta spesso un progressivo appiattimento emotivo (emotional blunting), un’incapacità di provare gioia autentica tanto quanto dolore, accompagnato da stanchezza persistente, nebbia cognitiva e disfunzioni metaboliche.
Perché accade tutto questo? Perché la teoria dello squilibrio chimico isolato è scientificamente morta.
Negli ultimi anni, la ricerca neuroscientifica e bioenergetica più avanzata ha iniziato a guardare il cervello per quello che è realmente: l’organo a più alto tasso metabolico del corpo umano. La depressione non è la carenza casuale di una singola molecola neurotrasmettitoriale in una sinapsi; è la manifestazione psichica di un collasso energetico cellulare. È la disfunzione dei mitocondri — le nostre centrali biochimiche — che, soffocati da infiammazione silente, stress ossidativo, ipossia cronica e perdita di flessibilità metabolica, non riescono più a produrre l’ATP necessario per sostenere la coscienza, la motivazione e la neuroplasticità.
Questo articolo è stato ispirato dalle approfondite ricerche e dalle intuizioni biochimiche del Dr. Chris Masterjohn, PhD (chrismasterjohn-phd.com). Ho scritto questo saggio clinico dopo aver letto con grande interesse le sue newsletter sull'argomento, in particolare sulle connessioni ipotizzate tra vie dell'adattamento ipossico (HIF-1α), bioenergetica cellulare, quota e superamento del dogma serotoninergico — ipotesi interpretative stimolanti, da intendersi come tali in attesa di validazione clinica.
- La depressione non è "poca serotonina". La più grande revisione di studi del 2022 non ha trovato prove di questo legame. Lo studio →
- Il cervello divora energia. Se le sue centrali (mitocondri) cedono, lui va in risparmio energetico: apatia e nebbia sono autoprotezione, non guasto. Il meccanismo →
- Funziona ciò che riaccende le centrali: movimento, freddo controllato, montagna a dosi, respiro nasale lento, cibo vero. Le 4 leve →
- Mai agire sui farmaci da soli. Qualsiasi modifica alle terapie va concordata solo con il medico. Le conclusioni →
1. Il crollo del dogma: l’Umbrella Review di Molecular Psychiatry
Nel luglio del 2022, un gruppo di ricerca guidato dalla professoressa Joanna Moncrieff dell’University College London ha pubblicato su Molecular Psychiatry (la più prestigiosa rivista scientifica del gruppo Nature in ambito psichiatrico) una pietra miliare della letteratura medica contemporanea: una vasta umbrella review (una meta-revisione sistematica di tutte le revisioni sistematiche e meta-analisi pubblicate) volta a verificare se, dopo quarant’anni di studi, esistesse una reale prova scientifica che collegasse la depressione alla serotonina.
Lo studio ha analizzato decine di migliaia di individui attraverso sei linee di ricerca empirica distinte:
                  LE 6 AREE DI RICERCA SULLA SEROTONINA (MONCRIEFF ET AL. 2022)
┌──────────────────────────────────────────┬──────────────────────────────────────────┐
│ AREA DI INDAGINE MOLECOLARE              │ RISULTATO EMPIRICO DOCUMENTATO           │
├──────────────────────────────────────────┼──────────────────────────────────────────┤
│ 1. Concentrazione di Serotonina e 5-HIAA │ Nessuna differenza statisticamente       │
│    nel liquido cerebrospinale e plasma   │ significativa tra sani e depressi.       │
├──────────────────────────────────────────┼──────────────────────────────────────────┤
│ 2. Attività dei recettori 5-HT1A         │ Nessuna differenza o livelli inferiori   │
│    (autorecettori inibitori)             │ nei depressi (paradosso opposto).        │
├──────────────────────────────────────────┼──────────────────────────────────────────┤
│ 3. Densità del Trasportatore SERT        │ Nessun aumento nei pazienti depressi;    │
│    (bersaglio degli SSRI)                │ dati falsati dall'uso pregresso di farmaci│
├──────────────────────────────────────────┼──────────────────────────────────────────┤
│ 4. Deplezione acuta del Triptofano       │ Azzerare il precursore alimentare        │
│    (abbattimento chimico della 5-HT)     │ NON provoca depressione nei sani.        │
├──────────────────────────────────────────┼──────────────────────────────────────────┤
│ 5. Genetica del gene SERT (5-HTTLPR)     │ Due studi su 115.000 soggetti escludono   │
│    (variante dell'allele corto)          │ qualsiasi legame causale con l'umore.    │
├──────────────────────────────────────────┼──────────────────────────────────────────┤
│ 6. Interazione Gene SERT × Stress        │ Grandi coorti non rilevano interazioni   │
│    (predisposizione genica + trauma)     │ significative tra gene e stress vitale.  │
└──────────────────────────────────────────┴──────────────────────────────────────────┘
Le conclusioni degli autori hanno squarciato il velo del conformismo clinico:
“Non vi è alcuna prova coerente di un’associazione tra serotonina e depressione, e non vi è alcun supporto per l’ipotesi che la depressione sia causata da una ridotta attività o concentrazione di serotonina. È tempo di ammettere pubblicamente che l’ipotesi serotoninergica della depressione non è empiricamente fondata.”
Non solo: la revisione ha dimostrato che l’uso prolungato di antidepressivi SSRI riduce la concentrazione basale di serotonina endogena. Il cervello, inondato artificialmente da una concentrazione sovrafisiologica forzata nello spazio sinaptico, risponde tramite omeostasi negativa: riduce la densità dei recettori post-sinaptici (downregulation) e deprime la produzione dei propri enzimi di sintesi.
La pubblicazione di questa umbrella review ha comprensibilmente scosso la comunità accademica, aprendo un vivace dibattito internazionale: nel 2023, una replica formale firmata da un consorzio di 36 esperti (Jauhar et al., Molecular Psychiatry) ha discusso alcuni aspetti metodologici della rassegna, ricordando come la modulazione monoaminergica rimanga un tassello non trascurabile della complessa trasmissione sinaptica. Tuttavia, persino i critici concordano su un punto cardine: la vecchia equazione ‘depressione = mera carenza idraulica di serotonina’ non riflette la realtà biologica, che coinvolge piuttosto la neuroplasticità, i circuiti neurali, l’immunometabolismo e la bioenergetica sistemica.
A questo si sommano i dati monumentali pubblicati dal professor Irving Kirsch (all’epoca all’Università di Hull, successivamente Associate Director del Program in Placebo Studies alla Harvard Medical School). Già nella storica meta-analisi del 2002 (Prevention & Treatment, poi approfondita nel saggio The Emperor’s New Drugs) e nel celebre studio del 2008 su PLOS Medicine — condotto analizzando tutti i trial clinici, sia pubblicati che non pubblicati, sottomessi alla Food and Drug Administration (FDA) statunitense — Kirsch ha evidenziato come circa l’80-82% della risposta clinica negli studi farmacologici coincida con la risposta del gruppo placebo. La differenza media tra farmaco e placebo sulla scala Hamilton (HDRS) si è attestata sotto i 2 punti (al di sotto della soglia di rilevanza clinica stabilita dall’istituto britannico NICE), raggiungendo una significatività clinica apprezzabile quasi esclusivamente nelle forme di depressione più severa, in larga parte a causa di una ridotta risposta al placebo in questo sottogruppo.
Se la depressione non è un semplice deficit quantitativo di monoammine, che cosa sta accadendo all’interno del cervello depresso?
Nella vita di tutti i giorni: la vaschetta del tergicristallo
Anni di farmaci presi con fiducia, e intanto appiattimento emotivo e stanchezza: l'esperienza di milioni di persone. Dire "ti manca la serotonina" era come dire che l'auto non parte perché è finita l'acqua del tergicristallo: puoi riempirla quanto vuoi, ma se il problema è il motore, non ripartirà.
2. Il cervello come organo ad alta intensità metabolica: l’energia della sinapsi
Per capire la vera radice del disturbo dell’umore, dobbiamo abbandonare la farmacologia sintomatica e tuffarci nella bioenergetica di base.
Il cervello umano rappresenta appena il 2% della massa corporea totale, eppure, in condizioni di riposo, divora il 20% dell’intero fabbisogno di ossigeno e glucosio dell’organismo. Come dimostrato dagli studi storici di David Attwell e Simon Laughlin (Journal of Cerebral Blood Flow & Metabolism, 2001; Nature, 2001), questa colossale cascata di calorie non serve a generare pensieri astratti, ma a sostenere un costo biologico microscopico ed estenuante nella trasmissione dei segnali neuronali nella sostanza grigia:
- Il mantenimento dei gradienti elettrochimici (50-60% dell’ATP di signaling): Ogni singolo potenziale d’azione neuronale comporta un massiccio afflusso di ioni sodio (Na⁺) e un’uscita di ioni potassio (K⁺). Per consentire al neurone di mantenere il potenziale di riposo e scaricare nuovamente, la pompa transmembrana Na⁺/K⁺-ATPasi deve estrudere costantemente 3 ioni Na⁺ contro gradiente in cambio di 2 ioni K⁺, bruciando la fetta più consistente dell’energia cerebrale.
- Le correnti postsinaptiche (~34% dell’ATP): L’apertura dei canali ionici mediata dai recettori glutammatergici (AMPA e NMDA) genera massicce correnti postsinaptiche che richiedono un continuo lavoro bioenergetico di ripristino dell’equilibrio elettrochimico.
- Il riciclo dei neurotrasmettitori e il caricamento vescicolare (~3-4% dell’ATP): Sebbene quantitativamente assorba una frazione minore del budget energetico totale rispetto al lavoro ionico, il riciclo del glutammato e il caricamento delle monoammine nelle vescicole sinaptiche attraverso trasportatori come il VMAT2 (Vesicular Monoamine Transporter 2) rappresenta un passaggio qualitativamente indispensabile. Il VMAT2 è un antiporto alimentato dal gradiente di protoni generato dalla V-ATPasi (pompa protonica vacuolare). Senza mitocondri capaci di generare un potenziale elettrochimico intatto, la V-ATPasi fallisce, le vescicole rimangono vuote e il neurone diventa funzionalmente silente.
- La plasticità e la sopravvivenza dendritica: Creare una nuova sinapsi, potare un circuito disfunzionale o stabilizzare un ricordo costa energia biochimica continua.
       IL CIRCUITO ENERGETICO DEL NEURONE: DALL'ATP AL SEGNALE NERVOSO

    [ Glucosio + Ossigeno ] ───► [ MITOCONDRI NEURONALI ]
                                          │
                                   Fosforilazione
                                     Ossidativa
                                          ▼
                                     [  ATP  ]
                     ┌────────────────────┴────────────────────┐
                     ▼                                         ▼
            Pompa Na⁺/K⁺-ATPasi                       Pompa V-ATPasi (VMAT2)
         (Gradiente di Membrana)                     (Caricamento Vescicolare)
                     │                                         │
                     ▼                                         ▼
         [ Conduzione Elettrica ]                    [ Rilascio Neurotrasmettitori ]
         (Lucidità, Prontezza)                      (Dopamina, Motivazione, Umore)
Cosa succede quando i mitocondri cellulari non riescono più a tenere il passo con questa domanda vorace?
Il cervello entra in una modalità protettiva che il professor Robert Naviaux (Università della California San Diego) definisce Cell Danger Response (CDR) e che il professor Martin Picard (Columbia University) inquadra nella Mitochondrial Psychobiology: il cervello riconosce un deficit di ossigenazione o di produzione di ATP e, per scongiurare la morte neuronale per necrosi, avvia un programma di risparmio energetico sistemico.
I sintomi clinici della depressione maggiore riflettono perfettamente questa caduta di tensione:
- L’anedonia e l’apatia: La motivazione ha un costo bioenergetico proibitivo; se l’ATP è scarso, il cervello spegne la spinta a esplorare il mondo.
- Il rallentamento psicomotorio: I movimenti, la parola e l’ideazione richiedono firing neuronale continuo; rallentare significa risparmiare joule.
- La nebbia cognitiva (brain fog): La corteccia prefrontale dorsolaterale, l’area più evoluta e dispendiosa, viene depotenziata a favore delle strutture vegetative del tronco encefalico.
- Il ritiro sociale: L’interazione con gli altri richiede decodifica di segnali complessi e gestione dello stress; isolarsi riduce l’impatto metabolico sul sistema.
La depressione non è un difetto della mente: è la risposta fisiologicamente sensata di un cervello che ha le batterie a terra.
Nella vita di tutti i giorni: lo smartphone in risparmio energetico
Quando la batteria del telefono scende sotto il 10%, lui stesso abbassa la luminosità, chiude le app, disattiva tutto il superfluo. Apatia, ritiro sociale, nebbia mentale sono questo: non un telefono rotto, un telefono che si protegge. Il cervello depresso fa esattamente così con l'energia che non ha.
3. La svolta molecolare: come funzionano davvero gli antidepressivi (e il ruolo di HIF-1α)
Se la depressione è una crisi metabolica e non un mero deficit di neurotrasmettitori, come si spiega il fatto che alcuni farmaci abbiano comunque un’efficacia clinica in determinati pazienti?
La risposta è arrivata da una serie di studi innovativi che hanno esplorato l’azione degli psicofarmaci sulla fisiologia cellulare profonda. Quando i neuroscienziati hanno smesso di osservare esclusivamente la fessura sinaptica e hanno guardato dentro il soma cellulare, hanno aperto una prospettiva affascinante: studi preclinici suggeriscono che diversi antidepressivi ed agenti a rapida azione possano modulare secondariamente la biogenesi mitocondriale e le vie di risposta allo stress metabolico e all’ipossia.
                     IL PARADOSSO MOLECOLARE DEGLI PSICOFARMACI
┌─────────────────────────────────┬──────────────────────────────────────────┐
│ FARMACO                         │ MECCANISMO BIOENERGETICO E CELLULARE     │
├─────────────────────────────────┼──────────────────────────────────────────┤
│ Fluoxetina (SSRI)               │ Aumenta la trascrizione di PGC-1α;        │
│                                 │ favorisce la biogenesi mitocondriale;    │
│                                 │ protegge la cellula dallo stress ipossico.│
├─────────────────────────────────┼──────────────────────────────────────────┤
│ Imipramina (Triciclico)         │ Modula la fosforilazione ossidativa;     │
│                                 │ attiva vie neurotrofiche e angiogeniche  │
│                                 │ dipendenti da VEGF e mediatori ipossici. │
├─────────────────────────────────┼──────────────────────────────────────────┤
│ Ketamina (Antagonista NMDA)     │ Attiva la cascata mTORC1 / BDNF;         │
│                                 │ stimola il VEGF e la sinaptogenesi rapida;│
│                                 │ converge sulle vie di risposta ormetica. │
└─────────────────────────────────┴──────────────────────────────────────────┘
Il paradosso temporale degli SSRI
Nel modello bioenergetico, l’osservazione che molecole come la fluoxetina possano stimolare l’espressione di PGC-1α (Peroxisome proliferator-activated receptor gamma coactivator 1-alpha) — il master gene, una sorta di capocantiere che ordina di costruire nuovi mitocondri all’interno dei neuroni — offre una spiegazione biologica coerente al ritardo d’azione:
- Tempo per bloccare il SERT: 60-120 minuti.
- Tempo per trascrivere geni nucleari, assemblare nuovi complessi mitocondriali, trasportarli lungo l’assone fino alle terminazioni presinaptiche e rimodellare le sinapsi atrofizzate: dalle 4 alle 6 settimane.
L’effetto terapeutico, quando si manifesta, sembra dunque riflettere una lenta riprogrammazione metabolica e strutturale neuronale, piuttosto che il semplice incremento della quota di serotonina libera nel vallo sinaptico.
Il caso emblematico della Ketamina, la neuroplasticità rapida e le vie dell’ipossia
La conferma più stimolante di questa convergenza tra metabolismo e plasticità è giunta dalla ketamina, una molecola storicamente impiegata come anestetico che negli ultimi anni ha rivoluzionato la neuropsichiatria d’urgenza grazie alla sua capacità di attenuare l’ideazione suicidaria e i sintomi depressivi maggiori nel giro di poche ore.
Mentre inizialmente si riteneva che la ketamina agisse unicamente bloccando in modo statico i recettori glutammatergici NMDA, le ricerche molecolari condotte negli ultimi quindici anni (in particolare dai gruppi di Ronald Duman a Yale e Lisa Monteggia) hanno dimostrato che il suo effetto poggia su un’ondata di sinaptogenesi ultrarapida:
- Il blocco transitorio dei recettori NMDA sugli interneuroni GABAergici innesca un rilascio fasico di glutammato, che stimola i recettori AMPA e la cascata mTORC1 (mammalian target of rapamycin complex 1, l’interruttore che avvia la costruzione di nuove sinapsi).
- Questa cascata stimola la rapida sintesi e rilascio di BDNF (Brain-Derived Neurotrophic Factor, una sorta di fertilizzante dei neuroni) e di fattori angiogenici e neurotrofici come il VEGF (Vascular Endothelial Growth Factor), inducendo la maturazione e la gemmazione di nuove spine dendritiche nell’ippocampo e nella corteccia prefrontale entro poche ore.
- L’intersezione ipotizzata con le vie dell’adattamento all’ipossia (HIF-1α, dati preclinici): In parallelo, la ricerca sui pathway di segnalazione in modelli murini ha osservato che la neurogenesi e la risposta comportamentale indotte da molecole come la ketamina o i triciclici (come l’imipramina) condividono mediatori attivati dal fattore di trascrizione HIF-1α (Hypoxia-Inducible Factor 1-alpha, il sensore che accende i soccorsi quando l’ossigeno scarseggia) e dal VEGF. Quando la cascata del VEGF o i sensori metabolici vengono inibiti in questi modelli animali, gli effetti neurotrofici e comportamentali risultano attenuati. Si tratta di un’ipotesi meccanicistica emergente, non di un pathway clinico validato nell’uomo.
Come evidenziato con straordinaria lucidità biochimica anche dal Dr. Chris Masterjohn nelle sue analisi monografiche, questo converge verso una potente visione unificante: l’azione neurotrofica osservata in clinica è inestricabilmente connessa alla reattività dei sensori bioenergetici e mitocondriali della cellula, che rispondono a questi stimoli riattivando antichi programmi di plasticità, vascolarizzazione e resilienza neuronale.
Il principio clinico fondamentale:
Il farmaco non è una bacchetta magica isolata dal contesto biologico; è un segnale. Se la fabbrica bioenergetica della cellula è profondamente compromessa, o se i sensori mitocondriali non sono in grado di sostenere l’enorme costo in ATP della nuova sinaptogenesi, nessuna molecola chimica potrà da sola restituire una duratura stabilità emotiva e cognitiva al paziente.
4. Il segreto dell’ipossia ormetica: perché l’alta quota e il respiro rigenerano la mente
Se una delle vie candidate della neuroplasticità e della ripresa depressiva passa per HIF-1α (ipotesi preclinica da confermare), dobbiamo comunque comprendere la duplice natura dell’ipossia (la riduzione della pressione parziale di ossigeno nei tessuti).
In medicina, l’ipossia può essere il peggior veleno o il più formidabile farmaco rigenerativo, a seconda della sua cinetica temporale:
                       I DUE VOLTI DELL'IPOSSIA CEREBRALE
┌──────────────────────────────────────────┬──────────────────────────────────────────┐
│ IPOSSIA CRONICA DISFUNZIONALE (TOSSICA)  │ IPOSSIA INTERMITTENTE ORMETICA (CURATIVA)│
├──────────────────────────────────────────┼──────────────────────────────────────────┤
│ Causa: ipoventilazione cronica, apnee,   │ Causa: soggiorno in alta montagna, trekking│
│ respirazione orale ansiosa con IPOCAPNIA │ in quota, protocolli controllati IH.     │
├──────────────────────────────────────────┼──────────────────────────────────────────┤
│ Effetto Bohr negativo: pCO₂ bassa,       │ Stimolo pulsatile: PO₂ si abbassa per    │
│ vasocostrizione carotidea (-40% flusso), │ brevi finestre, stabilizzando HIF-1α     │
│ l'emoglobina trattiene l'O₂.             │ senza esaurire le scorte di ATP.         │
├──────────────────────────────────────────┼──────────────────────────────────────────┤
│ Esito: infiammazione continua, danno     │ Esito: trascrizione di EPO cerebrale,    │
│ ossidativo, collasso mitocondriale e     │ VEGF, mitofagia selettiva e nuova        │
│ cronicizzazione della depressione.       │ biogenesi mitocondriale PGC-1α.          │
└──────────────────────────────────────────┴──────────────────────────────────────────┘
L’ipossia cronica invisibile: l’Effetto Bohr e la trappola della CO₂
Molte persone con ansia e depressione vivono in uno stato di perenne ipossia cerebrale senza saperlo. Se mettete loro un saturimetro al dito, lo strumento segnerà un perfetto 98-99% di SpO₂. Com’è possibile allora che il loro cervello soffra la fame d’aria?
La causa è l’ipocapnia da iperventilazione inconscia:
- Chi vive sotto stress o trauma respira costantemente con il petto, a bocca aperta o con sospiri frequenti, eliminando troppa anidride carbonica (CO₂).
- Secondo il principio della fisiologia respiratoria noto come Effetto Bohr, l’emoglobina rilascia l’ossigeno ai tessuti solo in presenza della corretta concentrazione di CO₂. Quando la CO₂ nel sangue precipita al di sotto dei 35 mmHg, l’affinità dell’emoglobina per l’ossigeno aumenta a dismisura (curva di dissociazione deviata a sinistra): il sangue scorre stracolmo di ossigeno, ma non lo cede ai neuroni.
- Come se non bastasse, l’ipocapnia causa una marcata vasocostrizione delle arteriole cerebrali, riducendo la perfusione cerebrale effettiva fino al 30-40%. Il risultato è un cervello ipossico, irritabile e incapace di produrre ATP.
L’alta montagna e il precondizionamento ipossico (Intermittent Hypoxia)
Al contrario, quando l’organismo viene sottoposto a uno stimolo di ipossia ormetica controllata e transitoria — come avviene durante brevi soggiorni o escursioni attive in media e alta montagna o attraverso cicli strutturati di respirazione ipossica intermittente (IHHT) — si innesca una cascata adattativa di grande rilevanza biologica.
In condizioni normali di normossia, la proteina HIF-1α viene continuamente idrossilata da enzimi specifici (le prolil-idrossilasi, o PHD) che utilizzano l’ossigeno per marcarla e avviarla alla rapida distruzione nel proteasoma (la sua emivita è inferiore a 5 minuti).
Ma quando la pressione parziale di ossigeno cala in modo transitorio e pulsatile:
- Le prolil-idrossilasi rallentano la loro attività per temporanea carenza di substrato.
- HIF-1α si accumula rapidamente, sfugge alla degradazione e si unisce alla subunità HIF-1β nel nucleo cellulare.
- Il complesso si lega alle sequenze HRE (Hypoxia Response Elements) del DNA neuronale e orchestra programmi di salvaguardia cellulare:
- Eritropoietina cerebrale (EPO): Nel cervello, l’EPO non stimola i globuli rossi ma agisce come potente citochina neurotrofica: favorisce la sopravvivenza dei neuroni ippocampali e sostiene la neurogenesi.
- VEGF (Vascular Endothelial Growth Factor): Promuove l’angiogenesi cerebrale, migliorando la microcircolazione e l’irrorazione capillare delle aree cerebrali ipoperfuse.
- Mitofagia selettiva (BNIP3 e NIX): HIF-1α promuove la rimozione dei mitocondri senescenti o danneggiati, stimolando la cellula a ricostruire organelli più efficienti nella successiva fase di riossigenazione.
Questo spiega l’intuizione empirica di generazioni di clinici che prescrivevano soggiorni climatici in montagna ed escursioni alpine per favorire il recupero da stati di esaurimento nervoso e affaticamento cronico.
Il Paradosso Epidemiologico dell’Alta Quota: perché durata e dose fanno la differenza
A questo punto è doveroso introdurre una precisazione fondamentale per la sicurezza e l’accuratezza scientifica: l’alta quota non è una panacea indiscriminata e l’ipossia cronica ipobarica non va confusa con lo stimolo ormetico transitorio.
La letteratura epidemiologica su larga scala (in particolare le approfondite rassegne di Kious, Kondo e Renshaw su Harvard Review of Psychiatry, 2019, e gli studi epidemiologici di Brenner et al. condotti negli Stati Uniti e sulle popolazioni andine) dimostra in modo concorde che vivere stabilmente ad altitudini elevate (>1.500-2.000 metri) è statisticamente associato a tassi aumentati di depressione e suicidio.
Come si spiega questo apparente paradosso rispetto ai benefici di HIF-1α? La biochimica chiarisce la differenza cruciale tra stimolo acuto e insulto cronico:
- Gli enzimi di sintesi dei neurotrasmettitori dipendono dall’ossigeno molecolare: Sia la triptofano idrossilasi (enzima limitante per la sintesi della serotonina) sia la tirosina idrossilasi (enzima limitante per dopamina e noradrenalina) richiedono ossigeno molecolare (O₂) come co-substrato obbligato.
- La trappola dell’ipossia cronica: Mentre un’ipossia intermittente e di breve durata stimola l’adattamento (HIF-1α) senza intaccare le scorte bioenergetiche, una residenza cronica e ininterrotta ad altitudini elevate espone il sistema nervoso a una prolungata ipossia ipobarica che può deprimere stabilmente la sintesi di monoammine, alterare la bioenergetica dei circuiti cortico-striatali e peggiorare il tono dell’umore nei soggetti predisposti.
L’esposizione alla quota e all’ipossia deve pertanto essere intesa rigorosamente come uno stimolo ormetico intermittente e modulato — una sorta di allenamento cellulare transitorio — e mai come una raccomandazione di trasferimento residenziale permanente per chi soffre di disturbi dell’umore.
Nella vita di tutti i giorni: la palestra delle cellule
Perché dopo una camminata in montagna la testa si schiarisce? Breve fatica controllata = segnale di ricostruzione: come i muscoli crescono dopo lo strappo allenante della palestra, i neuroni accendono i programmi di riparazione dopo una breve carenza di ossigeno. Ma come non vivresti in palestra 24 ore al giorno, la quota permanente non cura: sfinisce.
5. La trappola della Chinurenina: come l’infiammazione brucia la Dopamina
C’è un’altra connessione biochimica fondamentale che la narrativa convenzionale della serotonina ha spesso trascurato: il destino del triptofano sotto stress infiammatorio e la caduta della sintesi di dopamina.
Spesso chi soffre di depressione non lamenta soltanto tristezza, ma una marcata perdita di motivazione, incapacità di concentrarsi e impossibilità di provare piacere (anedonia). Questo quadro clinico non appartiene primitivamente al circuito della serotonina, ma a quello della dopamina.
La sintesi della dopamina richiede un ambiente cellulare riducente e mitocondri perfettamente funzionanti:
- L’enzima limitante la sintesi della dopamina a partire dalla tirosina è la tirosina idrossilasi.
- Questo enzima richiede obbligatoriamente un cofattore riducente fondamentale: la tetraidrobiopterina (BH4) — il “tesserino” senza cui gli enzimi non costruiscono dopamina.
- Quando i mitocondri sono disfunzionali e la cellula è immersa nell’infiammazione cronica (guidata da citochine come TNF-α, IL-1β e IL-6), si verifica una tempesta di specie reattive dell’ossigeno e dell’azoto (in particolare perossinitrito). Il perossinitrito ossida istantaneamente la preziosa BH4 trasformandola in BH2 inattiva.
- Senza BH4, la tirosina idrossilasi rallenta drasticamente: la sintesi di dopamina crolla, manifestandosi clinicamente come anedonia, apatia e spossatezza psicomotoria.
                 IL DESTINO DEL TRIPTOFANO E LA NEUROINFIAMMAZIONE

                         [ Triptofano Corporeo ]
                                      │
                  ┌───────────────────┴───────────────────┐
                  ▼                                       ▼
       (Quota Minore: ~1-2%)                  (Quota Principale: ~90-95%)
             Via della                                 Via della
            SEROTONINA                                CHINURENINA
                  │                           (Fisiologia: TDO nel fegato)
                  ▼                                       │
           [ Serotonina e                         Sotto Citochine:
             Melatonina ]                         Attivazione IDO-1
                                                 (Microglia/Astrociti)
                                                          │
                                                          ▼
                                                  Acido Chinolinico
                                                (Neurotossico su NMDA)
                                                          │
                                                          ▼
                                              Ossidazione di BH4 ──► BH2
                                                          │
                                                          ▼
                                             Freno Tirosina Idrossilasi
                                                          │
                                                          ▼
                                              [ CROLLO DELLA DOPAMINA ]
                                                  (Anedonia, Apatia)
In condizioni fisiologiche normali, la ripartizione del triptofano è già sbilanciata: circa il 90-95% del triptofano corporeo viene metabolizzato lungo la via della chinurenina (principalmente a livello epatico tramite l’enzima TDO, triptofano 2,3-diossigenasi) per produrre NAD⁺ e niacina, mentre solo una frazione del 1-2% è destinata alla produzione di serotonina.
Cosa accade quando si instaura una neuroinfiammazione cronica? Citochine pro-infiammatorie (come l’interferone-gamma IFN-γ e il TNF-α) stimolano massicciamente l’espressione dell’enzima IDO-1 (indoloammina 2,3-diossigenasi, lo scambio ferroviario che devia il triptofano sul binario sbagliato) all’interno della microglia e degli astrociti cerebrali. L’iperattivazione di IDO-1 non solo riduce ulteriormente la già esigua disponibilità di triptofano per la serotonina, ma devia il metabolismo locale verso la sintesi di acido chinolinico.
L’acido chinolinico agisce come agonista eccitotossico dei recettori NMDA, promuove un afflusso intracellulare eccessivo di calcio, disaccoppia la catena respiratoria mitocondriale e compromette la stabilità sinaptica.
In questo scenario fisiopatologico, limitarsi a prolungare la permanenza della serotonina nello spazio extracellulare tramite farmaci senza intervenire sulla cascata infiammatoria e sulla bioenergetica cellulare significa agire solo a valle di una profonda disregolazione sistemica.
Nella vita di tutti i giorni: lo scambio deviato
Immagina il triptofano come un treno diretto alla fabbrica della serotonina: l'infiammazione sposta lo scambio e lo dirotta sul binario della chinurenina, dove diventa scarto tossico. Intanto ruba anche il "tesserino" (BH4) agli operai della dopamina. Risultato: né serotonina né motivazione — ed è la prova che il problema non era mai la quantità di treni in partenza.
6. Le 4 leve non farmacologiche per rigenerare i mitocondri cerebrali
Se la causa primaria della depressione è una crisi metabolica, mitocondriale e ipossica, allora la vera soluzione terapeutica risiede nell’attivare quegli stimoli biologici ancestrali capaci di costringere le cellule nervose a ripulire i mitocondri danneggiati, generare nuovo ATP e spegnere l’infiammazione sistemica.
Queste leve non sono “consigli di buon senso”: sono potenti interventi di farmacologia fisiologica applicata.
1. Esposizione controllata al freddo (Termogenesi e Noradrenalina)
L’esposizione cutanea al freddo intenso (docce fredde progressive, bagni o immersioni controllate) rappresenta uno stimolo neuroendocrino di notevole impatto:
- Risposta simpatica e noradrenalina: Lo shock termico cutaneo stimola i termocettori periferici collegati attraverso vie simpatiche e proiezioni al tronco encefalico, provocando una spiccata impennata della noradrenalina plasmatica (misurata con incrementi medi del 200-300% e fino a oltre il 500% in protocolli di immersione in acqua a 14°C da Šrámek et al., Eur J Appl Physiol, 2000). Sebbene la concentrazione plasmatica sistemica non rappresenti una misura diretta dei livelli nel locus coeruleus, questo potente riflesso simpatoadrenergico è coerente con l’attivazione dei circuiti dell’allerta, della prontezza e del tono dell’umore.
- Il modello ormetico di Shevchuk: Nel 2008, Nikolay Shevchuk ha proposto su Medical Hypotheses l’ipotesi teorica che brevi docce fredde adattative possano esercitare un effetto antidepressivo stimolando il locus coeruleus e inducendo il rilascio di beta-endorfine. Sebbene ad oggi non esistano trial clinici randomizzati (RCT) su larga scala che ne convalidino l’efficacia come terapia primaria per la depressione maggiore, l’esposizione controllata al freddo rappresenta un promettente stimolo ormetico complementare per stimolare la termogenesi non da brivido (mediata da UCP-1 nel tessuto adiposo bruno) e migliorare l’efficienza mitocondriale.
2. Esercizio fisico e la “pompa di detossificazione” KAT
L’attività muscolare non è solo uno sfogo psicologico: il muscolo scheletrico è un organo endocrino vitale per la salute del cervello.
Nel 2014, uno studio spettacolare coordinato dal Karolinska Institutet e pubblicato su Cell (Agudelo et al.) ha svelato il legame meccanico tra allenamento e resistenza alla depressione:
- L’esercizio muscolare costante attiva PGC-1α all’interno delle fibre muscolari.
- PGC-1α induce l’espressione di una famiglia di enzimi chiamati chinurenina aminotransferasi (KAT).
- L’enzima KAT converte la chinurenina infiammatoria in acido chinurenico, una molecola di grandi dimensioni che, a differenza della chinurenina, non è in grado di attraversare la barriera ematoencefalica.
- In sintesi: il muscolo allenato agisce come una spugna biochimica che ripulisce il flusso sanguigno dalla tossina depressiva prima che possa penetrare nel cervello e avvelenare i mitocondri.
- Contemporaneamente, il muscolo rilascia nel sangue miochine come l’irisina (Wrann et al., Cell Metabolism, 2013), che migra al cervello, attraversa la barriera e innesca la sintesi di BDNF nell’ippocampo.
3. Flessibilità metabolica: corpi chetonici e nutrienti mitocondriali
Quando il tessuto cerebrale è immerso nell’infiammazione cronica, i neuroni possono sviluppare una forma di insulino-resistenza cerebrale locale (una disregolazione del metabolismo glucidico talvolta descritta in ambito divulgativo come “diabete cerebrale”) che rende difficoltoso il normale rifornimento di glucosio.
- I corpi chetonici (D-beta-idrossibutirrato): Generati dal fegato durante il digiuno notturno prolungato, il digiuno intermittente o un regime alimentare a bassissimo tenore di carboidrati raffinati (contesti fisiologici descritti in letteratura, non una raccomandazione: il digiuno non fa parte del metodo), i chetoni scavalcano il blocco del glucosio entrando direttamente nel ciclo di Krebs neuronale. Inoltre, come dimostrato su Nature Medicine (Youm et al., 2015), il beta-idrossibutirrato inibisce selettivamente l’inflammasoma NLRP3 (l’interruttore che accende l’incendio infiammatorio), spegnendo la tempesta infiammatoria cerebrale alla radice.
- I cofattori essenziali della catena respiratoria: I mitocondri non possono sintetizzare ATP senza micronutrienti critici:
- Coenzima Q10 (Ubichinolo): Il navettatore lipidico fondamentale tra il Complesso I/II e il Complesso III.
- Acetil-L-Carnitina (ALCAR): Trasporta gli acidi grassi a catena media e lunga all’interno della matrice mitocondriale e dona gruppi acetile per la produzione di acetilcolina e neuroplasticità.
- Magnesio: Ogni singola molecola di ATP biologicamente attiva non esiste come ATP⁴⁻ libera, ma deve essere complessata come Mg-ATP²⁻. Se manca magnesio cellulare, l’energia prodotta non può essere spesa.
- Vitamine del complesso B: Tiamina (B₁) per la piruvato deidrogenasi, Riboflavina (B₂) per il FAD, Niacina (B₃) per il NAD/NADH, Piridossina (B₆) per la decarbossilazione degli amminoacidi.
4. Respirazione consapevole e recupero della CO₂
Per invertire l’ipossia cerebrale da Effetto Bohr negativo, occorre rieducare l’apparato respiratorio:
- Eliminare la respirazione orale e tornare alla respirazione nasale diaframmatica esclusiva 24 ore su 24.
- Rallentare la frequenza respiratoria a riposo fino a 5-6 atti respiratori al minuto (frequenza di risonanza).
- Aumentare la riserva di CO₂ tissutale (attraverso micropause espiratorie o approcci tipo Buteyko): l’innalzamento fisiologico della CO₂ dilata le arteriole cerebrali e forza l’emoglobina a rilasciare tutto l’ossigeno immagazzinato, accendendo la respirazione mitocondriale.
Per il protocollo completo su panico, vertigini e respirazione quadrata con tempi guidati, vedi ansia, panico e box breathing.
7. Tabella comparativa dei due paradigmi
Piuttosto che contrapporre in modo rigido la biochimica sinaptica e la bioenergetica, le neuroscienze contemporanee integrano questi livelli: comprendere questa transizione di paradigma permette di affiancare alla clinica convenzionale la cura indispensabile delle fondamenta energetiche cellulari:
| Parametro | Modello Monoaminergico Classico | Modello Integrato Bioenergetico e Mitocondriale |
|---|---|---|
| Ipotesi fisiopatologica | Deficit quantitativo di neurotrasmettitori (ipotesi serotoninergica lineare). | Vulnerabilità bioenergetica multifattoriale: deficit di fosforilazione ossidativa, neuroinfiammazione e disregolazione sinaptica. |
| Ruolo dei sintomi | Malfunzionamento primario da correggere incrementando le monoammine extracellulari. | Risposta protettiva e di risparmio energetico (Cell Danger Response) di fronte a stress metabolico e ipossia cellulare. |
| Meccanismo dei farmaci | Blocco immediato della ricaptazione sinaptica (innalzamento dei livelli nel vallo). | Azione lenta e complessa: modulazione secondaria di biogenesi mitocondriale (PGC-1α), vie neurotrofiche (BDNF) e risposta ormetica/angiogenica. |
| Origine dell'Anedonia | Alterazione isolata dei recettori o delle vie monoaminergiche. | Ossidazione di BH4 con caduta della tirosina idrossilasi; compromissione del gradiente protonico V-ATPasi/VMAT2. |
| Ruolo dell'Ossigeno | Considerato marginale se la saturazione periferica da saturimetro (SpO₂) è nei limiti di norma. | Centrale: sensibilità all'Effetto Bohr (CO₂), precondizionamento ipossico intermittente vs rischio di ipossia cronica ipobarica. |
| Strategia d'intervento | Intervento focalizzato prevalentemente sulla modulazione chimico-recettoriale. | Approccio integrato al terreno biologico: attività muscolare (enzima KAT), substrati alternativi, respiro consapevole e leve ormetiche. |
8. Conclusioni: la mente incarnata nella fisiologia
La sofferenza provocata dalla depressione è una delle esperienze umane più devastanti e paralizzanti che possano esistere. Dire che la depressione ha basi bioenergetiche non significa sminuire il dolore psicologico, negare il peso dei traumi personali o pretendere di curare il lutto con una camminata in montagna.
Significa esattamente il contrario: restituire dignità biologica a chi soffre.
Per quarant’anni milioni di persone si sono sentite dire che il loro cervello era “rotto” per colpa di un misterioso difetto genetico incurabile, colpevolizzandosi quando i farmaci fallivano o generavano anestesia emotiva. Oggi la biochimica e le neuroscienze ci offrono una prospettiva infinitamente più ricca, scientifica e colma di speranza:
- Il tuo cervello non è una macchina impazzita: è un organo biologico vivo che sta reagendo a un ambiente cellulare tossico, ipossico o deprivato di energia.
- I sintomi che provi sono la spia rossa del cruscotto che ti avvisa che il motore cellulare non ha più carburante sufficiente per far funzionare i circuiti dell’iniziativa e del piacere.
- Quando smetti di combattere contro i singoli pensieri e inizi a ricostruire le fondamenta del tuo metabolismo — fornendo ai mitocondri i substrati corretti, riossigenando il tessuto cerebrale attraverso il respiro, modulando gli stimoli ormetici controllati e ripulendo il sangue con l’attività muscolare — le centrali energetiche ricominciano a pulsare, la dopamina torna a fluire e la mente, liberata dalla gabbia dell’emergenza bioenergetica, ritrova spontaneamente la sua naturale chiarezza e vitalità.
Senti che la tua energia vitale e il tuo umore sono costantemente spenti?
La stanchezza cronica, la nebbia mentale e il calo dell'umore condividono lo stesso identico terreno mitocondriale. Valutare lo stato della tua respirazione, della temperatura corporea e della flessibilità metabolica è il primo passo per riaccendere il motore.
9. Riferimenti bibliografici e letteratura scientifica peer-reviewed
- Moncrieff, J., Cooper, R. E., Stockmann, T., Amendola, S., Hengartner, M. P., & Horowitz, M. A. (2022). The serotonin theory of depression: a systematic umbrella review of the evidence. Molecular Psychiatry, 28(8), 3243–3256. DOI: 10.1038/s41380-022-01661-0 | PMID: 35854107.
- Jauhar, S., Arnone, D., Baldwin, D. S., Bloomfield, M., Browning, M., Cleare, A. J., … & Cowen, P. J. (2023). A debate on ‘The serotonin theory of depression: a systematic umbrella review of the evidence’—is the serotonin hypothesis of depression still relevant? Molecular Psychiatry, 28(8), 3156–3170. DOI: 10.1038/s41380-023-02096-y | PMID: 37311796.
- Kirsch, I., Deacon, B. J., Huedo-Medina, T. B., Scoboria, A., Moore, T. J., & Johnson, B. T. (2008). Initial severity and antidepressant benefits: a meta-analysis of data submitted to the Food and Drug Administration. PLOS Medicine, 5(2), e45. DOI: 10.1371/journal.pmed.0050045 | PMID: 18303940. Si veda anche: Kirsch, I., Moore, T. J., Scoboria, A., & Nicholls, S. S. (2002). The emperor’s new drugs: An analysis of antidepressant medication data submitted to the U.S. Food and Drug Administration. Prevention & Treatment, 5(1), 23a.
- Attwell, D., & Laughlin, S. B. (2001). An energy budget for signaling in the grey matter of the brain. Journal of Cerebral Blood Flow & Metabolism, 21(10), 1133–1145. DOI: 10.1097/00004647-200110000-00001 | PMID: 11598490.
- Picard, M., & McEwen, B. S. (2018). Psychological stress and mitochondria: a conceptual framework. Psychosomatic Medicine, 80(2), 126–140. DOI: 10.1097/PSY.0000000000000544 | PMID: 29389736.
- Picard, M., & Wallace, D. C. (2019). Mitochondrial psychobiology: Foundations and applications. Current Opinion in Behavioral Sciences, 28, 142–151. DOI: 10.1016/j.cobeha.2019.04.004 | PMID: 31448297.
- Naviaux, R. K. (2014). Metabolic features of the cell danger response. Mitochondrion, 16, 7–17. DOI: 10.1016/j.mito.2013.08.006 | PMID: 23981537.
- Duman, R. S., Aghajanian, G. K., Sanacora, G., & Krystal, J. H. (2016). Synaptic plasticity and depression: new insights from stress and rapid-acting antidepressants. Nature Medicine, 22(3), 238–249. DOI: 10.1038/nm.4050 | PMID: 26937618.
- Agudelo, L. Z., Femenía, T., Orhan, F., Porsmyr-Palmertz, M., Goiny, M., Martinez-Redondo, V., Correia, J. C., Izadi, M., Bhat, M., Schuppe-Koistinen, I., Pettersson, A. T., Ferreira, C. M., Krook, A., Barres, R., Dahlman-Wright, K., Zierath, J. R., Erhardt, S., & Ruas, J. L. (2014). Skeletal muscle PGC-1α1 modulates kynurenine metabolism and mediates resilience to stress-induced depression. Cell, 159(1), 33–45. DOI: 10.1016/j.cell.2014.07.051 | PMID: 25259918.
- Wrann, C. D., White, J. P., Salogiannnis, J., Oliveira, D. V., Bhardwaj, S., Bodell, D., Synergy, C. D., de Cabo, R., Marks, P. A., Jetton, T. L., & Spiegelman, B. M. (2013). Exercise induces hippocampal BDNF through a PGC-1α/FNDC5/irisin pathway. Cell Metabolism, 18(5), 649–659. DOI: 10.1016/j.cmet.2013.09.008 | PMID: 24120943.
- Youm, Y. H., Nguyen, K. Y., Grant, R. W., Goldberg, E. L., Bodogai, M., Kim, D., D’Agostino, D., Planavsky, N., Lupfer, C., Kanneganti, T. D., Kang, S., Horvath, T. L., Fahmy, T. M., Crawford, P. A., Biragyn, A., & Dixit, V. D. (2015). The ketone metabolite β-hydroxybutyrate blocks NLRP3 inflammasome-mediated inflammatory disease. Nature Medicine, 21(3), 263–269. DOI: 10.1038/nm.3804 | PMID: 25686106.
- Shevchuk, N. A. (2008). Adapted cold shower as a potential treatment for depression. Medical Hypotheses, 70(5), 995–1001. DOI: 10.1016/j.mehy.2007.04.052 | PMID: 17993252.
- Šrámek, P., Šimečková, M., Janský, L., Šavlíková, J., & Vybíral, S. (2000). Human physiological responses to immersion into water of different temperatures. European Journal of Applied Physiology, 81(5), 436–442. DOI: 10.1007/s004210050065 | PMID: 10751106.
- Villa, R. F., Ferrari, F., & Gorini, A. (2016). Mitochondrial biogenesis, energy metabolism, and neuroprotection by fluoxetine in rat brain. Neuroscience, 330, 326–334. DOI: 10.1016/j.neuroscience.2016.05.056 | PMID: 27267566.
- Semenza, G. L. (2012). Hypoxia-inducible factors in physiology and medicine. Cell, 148(3), 399–408. DOI: 10.1016/j.cell.2012.01.021 | PMID: 22304911.
- Burtscher, M., Haider, T., Domej, W., Linser, R., & Gatterer, H. (2012). Intermittent hypoxia: a new potential therapeutic approach to reduce depressive symptoms and improve cardiovascular health. High Altitude Medicine & Biology, 13(4), 289–291. DOI: 10.1089/ham.2012.1065.
- Kious, B. M., Kondo, D. G., & Renshaw, P. F. (2019). Living high and feeling low: altitude, suicide, and depression. Harvard Review of Psychiatry, 27(1), 43–50. DOI: 10.1097/HRP.0000000000000198 | PMID: 30628929.
- Brenner, B., Cheng, D., Clark, S., & Camargo, C. A. (2011). Positive association between altitude and suicide in 2584 U.S. counties. High Altitude Medicine & Biology, 12(1), 31–35. DOI: 10.1089/ham.2010.1058 | PMID: 21214344.
- Masterjohn, C. (Ph.D.). Cellular bioenergetics, mitochondrial function, HIF-1α signaling, and the biochemical re-evaluation of neurotransmitter models in mental health. Ricerche, newsletter monografiche e analisi biochimiche disponibili su chrismasterjohn-phd.com.
Nota informativa: Le informazioni contenute in questo articolo hanno scopo divulgativo ed educativo e non devono in alcun modo sostituire il parere, la diagnosi o il trattamento da parte di un medico o di uno specialista della salute mentale. Qualsiasi modifica a terapie farmacologiche in corso deve essere concordata esclusivamente sotto stretto controllo medico.

Massimo Gentili
Biologo e Nutrizionista • Riconosciuto RME • Autore di "Il metabolismo tradito"
Specializzato in fisiologia della salute e bioenergetica cellulare. Attraverso il metodo Salutogenesi, aiuta le persone a superare stanchezza cronica, blocchi metabolici e problematiche infiammatorie partendo dalle cause biologiche profonde.
Vuoi andare alla radice dei tuoi sintomi?
Gli articoli ti aiutano a capire. Il percorso ti aiuta a risolvere. Fai il test e prenota una chiamata per scoprire come possiamo riattivare il tuo metabolismo.